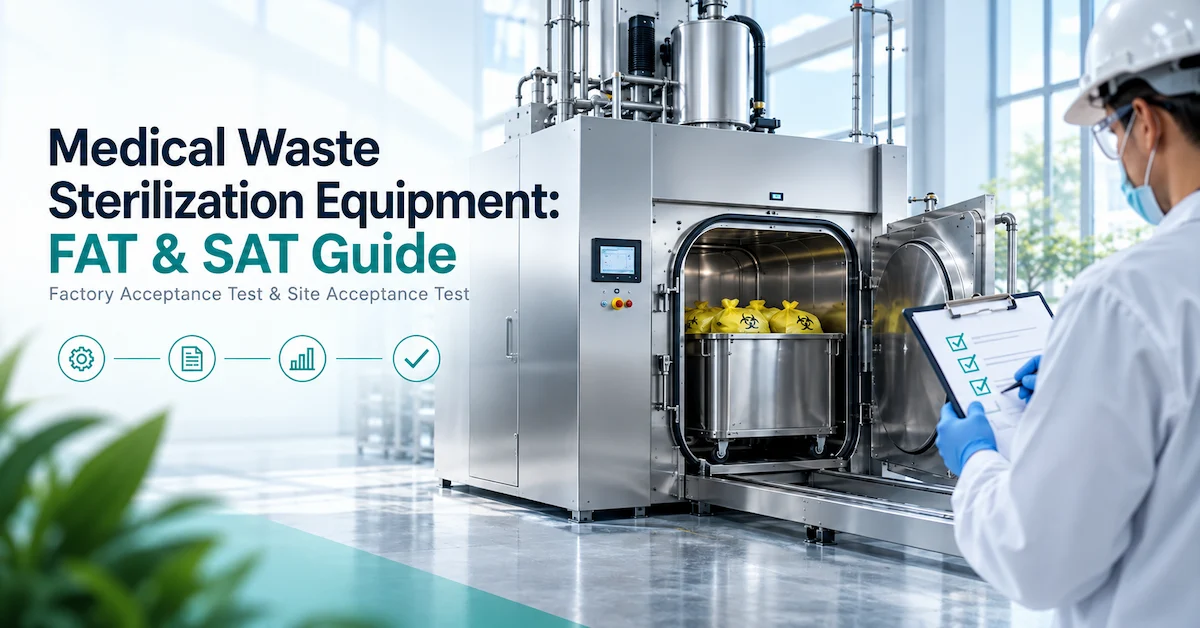
Respuesta rápida: Aceptar equipos de esterilización de residuos médicos Solo después de que el proveedor y el hospital acuerden qué residuos son elegibles, cómo se evaluará una carga difícil representativa, qué constituye un ciclo aprobado y qué sucede con un lote fallido o no verificado. Una prueba de aceptación en fábrica (FAT) verifica la máquina designada y sus funciones documentadas antes del envío. Una prueba de aceptación en sitio (SAT) verifica la máquina instalada, los servicios auxiliares, las funciones de seguridad y el flujo de trabajo. La calificación de desempeño evalúa las familias de residuos permitidas reales dentro de los límites operativos propuestos.
De un vistazo: Definir los límites de residuos; fijar la configuración instalada; acordar la carga de prueba y los criterios de aceptación antes de la prueba; supervisar las pruebas FAT y SAT; calificar el proceso con muestras y registros trazables; capacitar a los operadores; establecer una ruta de carga fallida; y liberar el sistema solo después de que el hospital designado y los firmantes regulatorios hayan revisado la evidencia. Una solicitud de cotización debe incluir el precio de todas estas actividades, no solo del recipiente.
1. Definir el límite del tratamiento y el alcance del fabricante.
¿Por qué la aceptación merece su propia decisión de compra?
Un hospital puede haber seleccionado una tecnología y comparado presupuestos, pero aún así no poder responder a una pregunta básica del día de la inauguración: "¿Puede esta máquina procesar hoy los contenedores cerrados en esta sala, en este turno, con un resultado que podamos documentar?". Esa es la brecha entre la capacidad general del proveedor y el proceso aceptado en el sitio. El objetivo de la aceptación es cerrar esa brecha de manera que resista la rotación de personal, una intervención de mantenimiento, una carga de trabajo exigente y una auditoría.
La decisión de compra inicial se centra en si una solución parece adecuada. La aceptación se centra en si la configuración entregada funciona bajo condiciones definidas. Una demostración en fábrica puede mostrar que un sistema de bloqueo de puerta funciona, mientras que la sala instalada puede tener una ruta de carga bloqueada. Una prueba biológica puede respaldar la inactivación microbiana para una matriz, mientras que el contenedor de objetos punzantes de alta densidad del hospital tiene características de protección y manipulación diferentes. Una capacidad horaria nominal puede parecer suficiente hasta que se incluyan el pesaje, la carga, el enfriamiento, la limpieza y la revisión de lotes. Ninguna de estas observaciones implica que la tecnología sea intrínsecamente deficiente. Significan que el comprador necesita un límite documentado para su afirmación.
La Organización Mundial de la Salud (OMS) distingue los residuos sanitarios ordinarios de la fracción peligrosa y recomienda considerar alternativas no incineradoras adecuadas cuando las instalaciones puedan operarlas, mantenerlas y gestionar los residuos tratados. Ficha informativa sobre residuos sanitarios También describe diferentes corrientes infecciosas, punzantes, químicas, farmacéuticas, citotóxicas, patológicas y radiactivas. Los CDC de EE. UU. Guía sobre residuos médicos regulados enfatiza la contención, la protección del trabajador y el tratamiento específico de la categoría, y señala que los residuos médicos no necesitan cumplir con el estándar de reprocesamiento para instrumentos quirúrgicos. Estas fuentes explican por qué una frase atractiva como "esteriliza todos los residuos médicos" no es un criterio de aceptación de sitio utilizable para esterilización de residuos médicos hospitalarios.
Este artículo se centra en la evidencia práctica que un comprador debe solicitar después de preseleccionar equipos de esterilización de residuos médicos para un hospital o centro de tratamiento compartido. Para obtener un documento de adquisición tecnológicamente neutral, consulte el sitio web. Guía de requisitos de la solicitud de propuestas (RFP) para hospitalesPara una primera estimación de kilogramos y horas de funcionamiento, utilice la guía de cálculo de capacidadAquí profundizamos en las pruebas de traspaso, los registros y las decisiones que determinan si el equipo puede ponerse en uso rutinario.
El fabricante, la tecnología y la aplicación que se describen en esta guía.
Zhejiang Weidun Environmental Protection Technology Co., Ltd. tiene su sede en Hangzhou, Zhejiang, China, y presenta su gama WAYDO para el tratamiento de residuos médicos infecciosos. Su público Descripción de la tecnología FHT y proceso de cinco etapas Describe la carga y el pretriturado, el calentamiento por fricción, una fase de tratamiento, el enfriamiento y la descarga. Su público página de materiales tratables Ejemplos de nombres de flujos clínicos y de laboratorio, así como exclusiones. Estas son declaraciones del fabricante útiles para cuestiones de planificación; no constituyen, por sí solas, una aprobación específica del proyecto, un registro de cualificación atestiguado ni una certificación independiente para la carga del comprador.
La gama publicada incluye WAYDO WD05, WD15, WD50 y WD330Un comprador de hospitales investigando Equipos de tratamiento de residuos médicos FHT Se puede utilizar el WD50 como punto de partida para la configuración; una instalación pequeña o un operador regional podrían considerar un modelo diferente. El modelo adecuado depende de la masa medida y el volumen ocupado, la demanda máxima diaria, la composición de los residuos, los envases aceptados, las horas de funcionamiento, los servicios públicos y la autorización local. Solicite una ficha técnica con control de revisiones y una matriz de aceptación de materiales específica para el proyecto, que contenga el modelo exacto y las opciones cotizadas.
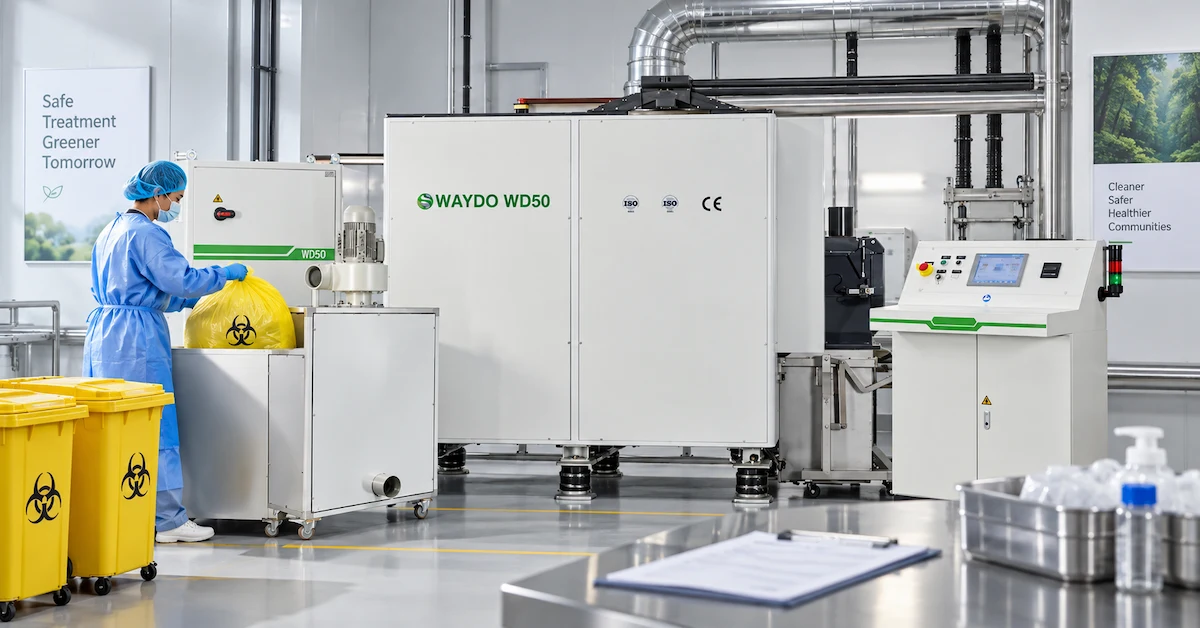
La página pública del fabricante indica una fase de tratamiento a 150 °C, una eficacia declarada de "6 Log10", un ciclo de 25 a 35 minutos y cifras variables de reducción de volumen y peso. No incluya estos datos en las especificaciones de compra sin antes obtener el organismo de prueba, la población inicial, la ubicación de la muestra, la composición de la carga, la replicación, el método, el informe del laboratorio independiente (si está disponible) y el modelo y la versión del ciclo exactos. La ambigua mención de "regulaciones internacionales" en la misma página no sustituye la autorización del país receptor. Pregunte qué afirmaciones están garantizadas para el alimento propuesto y cuáles son meramente ilustrativas.
Las páginas de productos públicas no establecen una cantidad mínima de pedido (MOQ), un plazo de entrega, una demanda eléctrica instalada, una garantía de respuesta del servicio ni un paquete de cualificaciones específico para cada comprador que sean universalmente aplicables. Estas cuestiones se plantean en las solicitudes de cotización (RFQ). Una conversación con un ingeniero resulta valiosa cuando transforma la descripción pública de un modelo en una respuesta específica y firmada para cada emplazamiento.
Primero, defina el límite del tratamiento.
Antes de redactar los pasos de la FAT, defina claramente los residuos que pueden ingresar al sistema. Indique el departamento de origen; la clasificación legal local; el tipo de bolsa o contenedor; la masa máxima y el volumen ocupado por lote; el límite de humedad y líquido libre; la fracción de vidrio y metal; cualquier pretratamiento requerido en el laboratorio de origen; y el destino permitido para el residuo tratado. Separe lo que se considera "respaldado por la evidencia actual" de lo que es "prometedor pero pendiente de una prueba de validación". Una especificación que simplemente diga "residuos hospitalarios" es demasiado general para su validación.
El límite debe distinguir el riesgo microbiológico de otros peligros. Los apósitos infecciosos, los EPI desechables y algunos materiales de laboratorio pueden ser candidatos plausibles para el tratamiento bajo un proceso validado específico. Los productos farmacéuticos, los agentes citotóxicos, los disolventes químicos, los materiales radiactivos y algunos residuos anatómicos pueden conservar sus riesgos no biológicos tras el tratamiento microbiológico. Requieren una evaluación independiente y, a menudo, una vía autorizada diferente. No se debe inferir que la información en la página de materiales de un fabricante anule la normativa, el permiso o la legislación local de bioseguridad de un hospital.
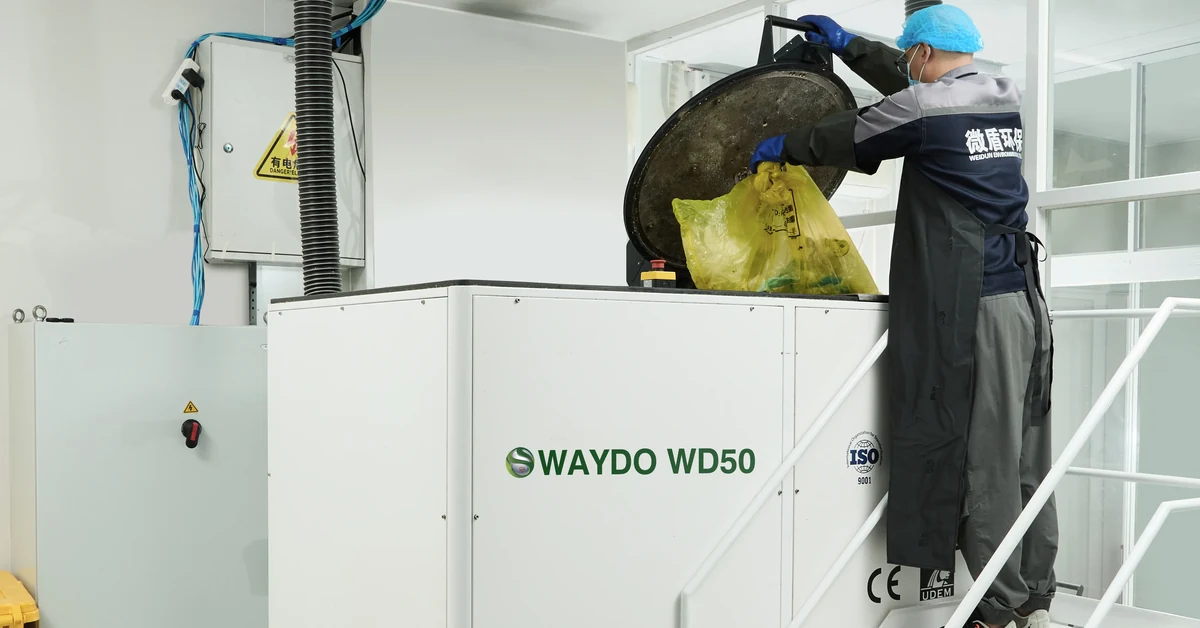
Las directrices de los CDC prestan especial atención a los cultivos no tratados y a las poblaciones microbianas amplificadas, recomendando la descontaminación in situ para ciertos materiales de laboratorio de alto riesgo, preferiblemente dentro de la unidad de laboratorio cuando sea apropiado. También destacan el riesgo de lesiones por objetos punzantes y la importancia de los contenedores resistentes a las perforaciones. Al revisar equipos de esterilización de residuos infecciososPregunte cómo el proceso previene la exposición y la liberación de aerosoles antes de la inactivación si comienza con la trituración. Nunca permita que el personal abra un contenedor de objetos punzantes ni clasifique una bolsa sellada para objetos infecciosos a mano solo para que una demostración parezca más fácil. Un protocolo de desafío debe ajustarse a un manejo seguro y legal.
| Familia de desechos | Pruebas aportadas por el comprador | Pregunta de aceptación | Por defecto si no se responde |
|---|---|---|---|
| Sólidos infecciosos de rutina | Tipo de bolsa, masa, llenado y departamento | ¿Esta configuración de bolsa se encuentra dentro del rango de carga validado? | Retener para límite escrito y juicio |
| Contenedores cerrados para objetos punzantes | Tamaño del envase, polímero, cierre y contenido de metal | ¿Puede entrar el contenedor intacto y qué medidas de protección tiene el personal durante la carga? | Utilice la ruta autorizada existente. |
| cultivos de laboratorio | Evaluación de riesgos del agente y política de laboratorio de origen | ¿Deben inactivarse antes de salir del laboratorio? | No se incluye en el juicio general. |
| Sólidos húmedos o densos | Líquido libre, absorbentes y componentes anidados | ¿Qué representa la condición de calor o mezcla menos favorable? | Desafíalo por separado |
| Medicamentos, residuos citotóxicos o químicos | Clasificación de riesgos y ruta de eliminación actual | ¿El proceso aborda el riesgo no biológico? | Excluir a menos que se autorice de forma independiente. |
| Material radiactivo o explosivo | Determinación del responsable de radiación o seguridad | ¿Es legal y técnicamente demostrable alguna aceptación? | Excluir |
El comprador deberá firmar esta matriz junto con el responsable de prevención de infecciones, el responsable de bioseguridad del laboratorio (cuando corresponda), el responsable de cumplimiento ambiental y el responsable de las operaciones. El proveedor deberá marcar cada línea como aceptada, aceptada condicionalmente, excluida o pendiente de verificación. El control de revisiones es fundamental: un cambio de bolsa, un nuevo departamento o un cambio de ciclo pueden invalidar una conclusión anterior. El límite no es una lista de marketing; es la base para la prueba y la posterior instrucción al operador.
2. Aprobar FAT, SAT y puertas de calificación
¿Qué demuestra cada puerta de aceptación?
Pruebas de aceptación en fábrica (FAT)
La prueba FAT pregunta: "¿Se ensambló y probó funcionalmente la máquina especificada y configurada antes del envío?". Puede abarcar la identidad, las dimensiones, los planos, los controles, las alarmas, los enclavamientos, los registros de ciclo y una carga de demostración preparada de forma segura. No puede demostrar que la sala, los servicios, los residuos y el personal del cliente se comportarán de forma idéntica. Cuando una prueba de fábrica utilice material sustituto, etiquételo como tal e indique qué inferencias están permitidas.
Pruebas de aceptación del sitio (SAT)
SAT pregunta: «Tras la entrega e instalación, ¿el sistema se ajusta y funciona de forma segura en este lugar?». Verifica el estado de entrada, los números de serie, las conexiones de servicios públicos, el acceso, la ventilación, el drenaje o los requisitos de agua, según corresponda, la parada de emergencia, la protección, la carga y descarga, la captura de datos y la integración. Un sitio no puede superar la prueba solo porque el proveedor haya enviado por correo electrónico un vídeo de su fábrica. Un elemento que no supere la prueba SAT debe tener un propietario y un registro de reevaluación.
Calificación de instalación, operación y rendimiento
Calificación de instalación (IQ) Registra la configuración instalada comparándola con los planos y especificaciones aprobados. Calificación operativa (OQ) Comprueba los controles y los rangos de funcionamiento definidos. Calificación de desempeño (PQ) Se comprueba si el proceso aprobado funciona correctamente con cargas representativas y exigentes definidas en las condiciones del sitio. Estos términos son útiles como estructura documental, pero no implican que una norma específica de validación farmacéutica rija automáticamente los equipos de gestión de residuos. Acuerde con el organismo regulador local y el departamento de calidad del hospital qué marco de cualificación y criterio microbiológico final se aplicarán.
| Escenario | Evidencia típica | Testigo o aprobador | Decisión que respalda |
|---|---|---|---|
| Aprobación del diseño y del protocolo | Matriz de residuos, límites de aceptación, plan de muestreo, revisión del plano | Calidad hospitalaria, ingeniería, prevención de infecciones, proveedor | Las pruebas pueden comenzar de forma común. |
| GORDO | Lista de verificación con número de serie, alarmas, controles de seguridad, desviaciones de fábrica. | Testigo del proveedor y del comprador | Enviar o almacenar |
| CI/SAT | Planos de obra terminada, servicios públicos, seguridad y pruebas de registros | Ingeniería de obra y proveedor | Sistema instalado listo para pruebas de proceso. |
| Calificación operativa (OQ) | Límites de ciclo definidos, comprobaciones de instrumentos, desafíos de alarma | Líder técnico y de calidad | Los controles funcionan según lo especificado. |
| PQ | Cargas de desafío, método biológico/microbiano, datos y repeticiones de ejecuciones | Laboratorio cualificado y aprobador del sitio | Familias de carga y límites aprobados |
| Liberar | Capacitación, procedimientos operativos estándar (POE), mantenimiento, ruta de emergencia y desvíos cerrados. | Autoridad hospitalaria designada | Puede comenzar el funcionamiento rutinario. |
Redacte el protocolo antes de ejecutar la prueba. Indique el ID de la máquina, la versión del software, la lista de opciones, la familia de carga, el llenado máximo y mínimo, el formato del contenedor, la ubicación de muestreo, el resultado esperado, los instrumentos calibrados, el número de ejecuciones, el proceso de desviación y los firmantes autorizados. Si se establece un criterio de aceptación tras un resultado decepcionante, la prueba deja de ser justa.
Especifique qué debe mostrar la fábrica antes del envío.
La prueba de fábrica debe comenzar en la placa de identificación. Compare el modelo y el número de serie con la orden de compra, la lista de empaque y los planos de control. Fotografie la máquina y los accesorios. Verifique la base, la altura de carga, la interfaz de descarga, las protecciones, las tolvas y las distancias de servicio con respecto al plano de la sala. Solicite los planos eléctricos y mecánicos del equipo, la lista de repuestos, el programa de mantenimiento, los consumibles recomendados, las instrucciones de seguridad y el manual del operador propuesto. Registre sus números de revisión; una carpeta de archivos PDF sin fecha dificulta la auditoría.
A continuación, observe las funciones de seguridad sin poner en riesgo a las personas. Pruebe el comportamiento de parada de emergencia, el acceso controlado, los bloqueos de tapa o puerta, el reinicio tras interrupción, la recuperación de energía y las alarmas de temperatura, motor o agua aplicables. Una alarma debe ser visible, registrarse y estar vinculada a una acción del operador. Pregunte si un ciclo fallido o interrumpido puede volver a etiquetarse como completado de forma silenciosa y demuestre el control que lo impide. Una interfaz de usuario que simplemente muestra una marca de verificación verde no constituye un registro de lote.
Finalmente, pruebe la ruta de los registros. ¿El sistema conserva un identificador de lote único, fecha y hora, identidad o rol del operador, programa seleccionado, variables de proceso relevantes, alarmas, interrupciones y estado de liberación? ¿Puede un supervisor recuperar y exportar el registro después de que el operador cierre sesión? ¿Está la hora sincronizada y protegida contra ediciones accidentales? ¿Qué sucede si falla una impresora, se cae la red o se llena el almacenamiento? Algunos proyectos requieren integración con una plataforma de información hospitalaria; otros requieren un archivo local robusto. Decida antes de la aceptación quién es el propietario de los datos y cuánto tiempo deben conservarse.
Una demostración en fábrica puede mostrar un ciclo con una carga sustitutiva limpia. Esto no debe interpretarse como prueba de que la mezcla de residuos difíciles del hospital se inactiva. Si el proveedor ofrece un informe microbiológico, lea la sección de métodos: la configuración de la máquina, el organismo, el inóculo, el soporte, la ubicación, la matriz, el número de réplicas y los controles de recuperación deben ser comparables a lo que se pretende demostrar. Solicite los registros de las pruebas exitosas y fallidas, no solo la portada del certificado.
Preparación del sitio: pruebe la sala, no solo la máquina.
Esterilización de residuos médicos in situ Modifica una sala y un flujo de trabajo. Traza el recorrido desde la recolección hasta la entrega, pesaje, almacenamiento, carga, tratamiento, retención de residuos y retiro autorizado. Marca los puntos de cruce de materiales tratados y sin tratar, la ubicación del operario y el lugar donde se almacena una carga defectuosa. Verifica las puertas, la carga del piso, el radio de giro, el acceso al ascensor, el espacio libre para mantenimiento, el suministro eléctrico, la ventilación, el agua y el drenaje, comparándolos con el modelo real y los planos de opciones. El proveedor debe identificar las interfaces proporcionadas por terceros.
Realice una prueba con contenedores representativos vacíos. ¿Puede el personal manipularlos sin abrir una bolsa ni levantar una carga que exceda el método de manipulación aprobado? ¿El dispositivo de carga se adapta al contenedor que se usa en las salas? ¿Hay un lugar para los artículos rechazados que no obstruya el pasillo? ¿Es posible el acceso para la limpieza sin desmontar las protecciones de seguridad? Documente cualquier modificación de la sala y vuelva a probar las interfaces afectadas. Una máquina que cabe físicamente pero bloquea una ruta de evacuación o impide el intercambio seguro de contenedores no ha superado la prueba de aceptación operativa (SAT).
Verifique la ruta de descarga con la misma atención que la entrada. Un residuo más pequeño o menos reconocible no es automáticamente un residuo municipal común. Confirme una clasificación y destino por escrito, aprobados localmente, el muestreo o monitoreo requerido, el embalaje y la documentación de transporte. Si se propone la recuperación de energía, exija una instalación receptora autorizada específica y un contrato; no asuma que el sitio concepto de conversión de residuos en energía Es un permiso de eliminación universal. Incluya una ruta de respaldo para los períodos en que el equipo esté fuera de línea o no se libere un lote.
| Interfaz del sitio | Evidencia a inspeccionar | El fracaso debería impedir la aceptación. |
|---|---|---|
| Recepción y pesaje | Ruta real del contenedor, calibración de la báscula, registro de entrega | Carga no rastreable o movimiento inseguro |
| Servicios públicos | Inspecciones eléctricas y de servicio de la obra terminada. | Suministro fuera de los límites establecidos |
| Ventilación y contención | Evaluación de la sala y medidas de seguridad del equipo | Exposición incontrolada durante la carga o falla |
| Controles y registros | Exportación de registros de pruebas reales del sitio | Alarma de identidad de lote faltante o no revisable |
| Residuo | Destino legal y plan de gestión | No hay salida permitida |
| Vía de emergencia | Contratista especializado en tiempos de inactividad y cargas fallidas | Los residuos se acumulan sin una ruta legal. |
3. Poner a prueba el proceso bajo carga real.
Cómo diseñar una carga de desafío significativa
Una carga de prueba no es simplemente la bolsa más pesada que el comprador pueda encontrar. Es una representación cuidadosamente seleccionada de las condiciones de material y embalaje más exigentes permitidas para un proceso específico. La masa importa, pero también el volumen ocupado, la densidad, los componentes anidados, el contenido de agua, el vidrio y el metal, los contenedores cerrados, el grosor de la bolsa y el comportamiento de la mezcla. Una carga de EPI ligera y voluminosa puede llenar la cámara antes de alcanzar el límite de masa nominal; una carga húmeda compacta puede ser más difícil de calentar uniformemente o de descargar. El peor caso relevante se establece mediante la comprensión del proceso y la evidencia, no solo por intuición.
Para un proceso FHT, pregunte dónde comienza la acción mecánica en relación con la inactivación, cómo se mueve la carga de la cámara, cómo se mide la temperatura, si el valor de visualización seleccionado refleja cada ubicación relevante y cómo el enfriamiento modifica el registro. Para un autoclave de vapor, la condición difícil puede ser la eliminación del aire y la penetración del vapor a través del embalaje elegido. Para microondas u otras tecnologías, identifique sus propias variables críticas. No copie un criterio de tiempo-temperatura de una tecnología a otra sin una justificación validada.
Defina al menos tres familias de carga cuando corresponda: sólidos infecciosos mixtos de rutina, la mezcla de baja densidad aprobada más voluminosa y una mezcla aprobada densa o húmeda. Incluya un desafío con contenedor cerrado para objetos punzantes solo si el proveedor y la autoridad local proponen ese formato intacto para el tratamiento; de lo contrario, exclúyalo. Si los cultivos de laboratorio requieren descontaminación en el laboratorio de origen, no los introduzca de contrabando en un centro de precalificación de un hospital general simplemente porque sean un desafío biológico conveniente. El responsable de bioseguridad debe controlar cualquier material biológico vivo y el método del laboratorio de pruebas.
Documente cómo se construye el desafío sin exponer a los trabajadores. Registre la marca y las dimensiones de la bolsa/contenedor, las categorías de materiales, la masa, el volumen ocupado, la estimación de humedad o el método de medición, la colocación y el orden de carga. Fotografie la carga preparada cuando sea seguro y legal, sin identificadores de pacientes. Asigne un ID de prueba único. Utilice la misma configuración aprobada en ejecuciones repetidas. Si una ejecución falla y el proveedor cambia la carga, el fallo original permanece en el archivo de desviaciones; la ejecución modificada prueba una nueva condición.
Solicite a un laboratorio independiente competente o a un equipo de análisis cualificado que proponga el microorganismo de desafío, el portador, el método de recuperación y los controles adecuados para el proceso y el punto final de aceptación local. Una reducción logarítmica declarada solo tiene sentido con un desafío inicial, un límite de detección y un método conocidos. La ausencia de crecimiento sin un control de recuperación documentado, una posición de muestreo o un límite de detección no es un resultado interpretable de forma independiente. El punto final de aceptación del proyecto debe acordarse con el organismo regulador y el departamento de calidad de la planta antes de la toma de muestras.
Lea las afirmaciones sobre microbios sin sobreinterpretarlas.
Un informe de validación microbiológica debe responder a siete preguntas. ¿Qué organismo o indicador se utilizó? ¿Cuál fue su nivel de desafío inicial y cómo se preparó? ¿En qué soporte y matriz de residuos se colocó? ¿En qué lugar de la carga se ubicó? ¿Qué ciclo y configuración de la máquina se utilizaron? ¿Cómo se recuperaron y contaron los organismos supervivientes, incluidos los controles positivos y negativos? ¿Qué conclusión se deriva de esto y para qué familia de carga exactamente? Si falta alguna respuesta, solicite el método completo y los resultados brutos.
La diferencia entre el objetivo del proceso declarado y el resultado demostrado de un lote es importante. Un sistema puede declarar públicamente una reducción de seis logaritmos en un estudio específico. Esto no significa que cada material, cada tamaño de carga y cada sitio futuro hayan logrado el mismo resultado de forma independiente. Por el contrario, una tendencia del ciclo físico que coincida con un rango validado puede respaldar la liberación rutinaria bajo un programa de monitoreo aprobado sin necesidad de repetir una prueba microbiológica completa para cada bolsa. El permiso local y el plan de validación determinan la frecuencia y las reglas de decisión.
No utilice indicadores indiscriminadamente. Un indicador biológico comúnmente utilizado para la esterilización por vapor solo debe seleccionarse para un proceso de residuos una vez que se haya establecido su relevancia para la tecnología y el resultado final. La información de los CDC sobre residuos médicos regulados se refiere a la descontaminación específica de cada categoría, no a la promesa de que todos los residuos deban esterilizarse quirúrgicamente. Pida al microbiólogo cualificado que le explique la diferencia entre inactivación microbiana, desinfección, terminología de esterilización, trituración física e irreconocibilidad visual. Son resultados distintos.
Registre el manejo de las muestras y la cadena de custodia. Un resultado de laboratorio sin un identificador de lote, una fotografía de la carga y un registro del ciclo constituye evidencia débil. Incluya controles para el transporte y la recuperación, la incertidumbre o el límite de detección cuando se indique, y un procedimiento para muestras no concluyentes. Si el método del laboratorio varía entre las pruebas en fábrica y en planta, explique el motivo. La conclusión debe identificar los límites de residuos y carga aceptados, en lugar de simplemente indicar "prueba superada".
Aceptación de la capacidad: demostrar que el cambio puede superar el pico
La cuestión del rendimiento es operativa: ¿puede el proceso aprobado gestionar la carga máxima del hospital dentro del horario de atención disponible, permitiendo al mismo tiempo la manipulación y la revisión de registros? El valor nominal de kilogramos por hora del fabricante puede servir como referencia. No garantiza un rendimiento óptimo para cada densidad y contenedor. Se requiere un cronograma de ciclos supervisado o justificable para las cargas rutinarias y las más exigentes.
A modo de ejemplo, no específico del modeloPara el cálculo, supongamos que el pico compatible aprobado es de 420 kg en una ventana de ocho horas con personal. Si la carga validada acordada es de 35 kg por lote y el ciclo completo puerta a puerta, incluyendo carga, enfriamiento, descarga y una breve verificación de registro, toma 38 minutos, el mínimo aritmético es de 12 lotes y 456 minutos. Esto deja solo 24 minutos para limpieza, cambios, artículos rechazados e interrupciones. El proyecto necesitaría una carga aprobada mayor, una ventana de tiempo más larga con personal, un sistema paralelo o un respaldo externo. El ejemplo deliberadamente no afirma que ningún modelo de WAYDO tenga un lote validado de 35 kg o un ciclo completo de sitio de 38 minutos.
Ahora, pruebe el volumen ocupado. Si una familia de bolsas alcanza la línea de llenado aceptada a 22 kg, los mismos 420 kg requieren al menos 20 ciclos, aunque no se haya alcanzado el límite de masa de la máquina. A 38 minutos por ciclo, eso suma 760 minutos. Por eso el hospital debe proporcionar tanto kilogramos como litros, y por eso una sola demostración con material denso es insuficiente. Considere cada familia de residuos como una entrada de programación independiente y utilice traspasos de turno y tiempos de inactividad realistas.
| Cantidad | Registros del comprador | El proveedor debe demostrar |
|---|---|---|
| Masa compatible promedio y máxima | Pesaje diario, incluidos los días excepcionales. | Familia de cargas aceptadas y número de ciclos factibles |
| Volumen ocupado | Cantidad, llenado y dimensiones de los contenedores | Límite de volumen o de llenado, no solo en kilogramos. |
| Ciclo completo | Carga mediante descarga lista para liberar | Tiempo presenciado y fuentes de variación |
| Ventana operativa | Horario de atención y límite de almacenamiento | Horario de día pico con contingencia |
| Disponibilidad | Mantenimiento planificado y respuesta ante fallos | Repuestos, servicio y ruta de respaldo |
Si el sistema propuesto requiere un segundo turno, indíquelo en la solicitud de cotización y en el cálculo del ciclo de vida. Si un proveedor propone un ciclo más rápido, pregunte si se trata del mismo ciclo utilizado en la calificación microbiológica y si se han incluido la refrigeración, la descarga y la revisión de registros. Una capacidad adquirida que dependa de omitir una etapa de aceptación no es capacidad utilizable.
4. Mantenga cada lote auditable.
Registros, alarmas y liberación por lotes
Un registro de tratamiento rutinario debería permitir a un revisor independiente reconstruir qué se ingresó, qué proceso se ejecutó y qué se envió. Como mínimo, debe vincular el registro de recolección o entrega con el ID del lote, la máquina y el programa, el operador, la familia de carga, el peso o la cantidad, la hora de inicio y finalización, el rastro físico relevante, las alarmas y la disposición. El sitio debe poder determinar si un lote fue aceptado, retenido, reprocesado según una norma aprobada o enviado a una ruta alternativa autorizada.
Elabore una matriz de alarmas durante la calificación operativa (OQ). Para cada alarma, describa la condición que la activa, la respuesta del equipo, las instrucciones para el operador, si el ciclo es inválido, la autoridad de autorización y el campo de registro. Pruebe alarmas representativas sin poner en peligro al personal. Una falla en el sensor de temperatura, una sobrecarga del motor, una tapa abierta, una interrupción del suministro eléctrico y el almacenamiento completo de datos no deben generar la misma instrucción ambigua de "reiniciar". Un registro omitido o perdido debe considerarse una desviación, no una omisión sin sentido en el informe mensual.
La autorización para liberar los datos debe estar separada de la operación de la máquina cuando la evaluación de riesgos del proyecto así lo requiera. Especifique si un operador puede liberar un ciclo normal, si un supervisor debe revisar las alarmas y quién aprueba el resultado de la calificación microbiológica. Defina el período de retención de acuerdo con la legislación local y la política de registros del hospital. Pruebe una solicitud de recuperación en SAT: solicite la tercera ejecución de prueba, su descripción de carga, el historial de alarmas y la exportación. Si no se puede recuperar, el sistema de datos no está listo.
Protéjase contra cambios de software. Registre la versión del software instalado y de la receta de control en las pruebas FAT y SAT. Una actualización posterior de la lógica de temperatura, la velocidad de mezclado, la regla de tiempo de espera, la calibración del sensor, la geometría del contenedor o el procedimiento de carga puede requerir control de cambios y una recalificación parcial o completa. Conserve una copia de referencia del SOP aprobado y la configuración del programa. El contrato de servicio debe especificar quién puede modificarlos y quién debe autorizar el cambio.
Qué hacer cuando falla una prueba
Las fallas solo son información útil cuando permanecen visibles. Ponga en cuarentena la carga y los residuos afectados bajo las precauciones para desechos no tratados de la planta hasta que se tome una decisión autorizada. No mezcle el producto cuestionable con el material liberado. Conserve el registro del ciclo original, los registros de alarmas, los identificadores de muestras, las notas del operador y las fotografías. Notifique a los contactos de calidad y proveedores designados. Determine si el problema es una falla de instrumentación, una carga inadecuada, una falla del proceso, un problema de muestreo o una ambigüedad del protocolo.
Documente la desviación con una evaluación de impacto. ¿Qué otros lotes se procesaron con la misma configuración? ¿Existió una desviación del sensor antes de la prueba fallida? ¿El material problemático se encontraba dentro del límite de aceptación acordado? Una acción correctiva puede incluir reparación, carga revisada, una lista de desperdicios aceptados más estricta, capacitación adicional o un nuevo ciclo. Cada una tiene una consecuencia de calificación diferente. Una ejecución "buena" de reemplazo no borra el primer fallo; el archivo debe explicar la causa y el fundamento para la repetición de la prueba.
Contar con un plan de respaldo legal antes de la primera prueba en vivo. Es posible que se requiera el contratista autorizado del hospital para los residuos no tratados durante la puesta en marcha, el tiempo de inactividad o si la calificación falla. Especifique los límites de almacenamiento, el embalaje, el tiempo de respuesta para la recolección y el costo total. La promesa de un proveedor de solucionar problemas de forma remota no evita por sí sola la acumulación de residuos en la sala. Pruebe el árbol de comunicación, especialmente si el hospital opera de noche y los fines de semana.
Si la cualificación no permite demostrar la viabilidad del procedimiento propuesto, se debe aceptar un alcance más limitado en lugar de exigir una aprobación universal. Un hospital puede destinar una máquina al tratamiento rutinario de sólidos infecciosos, manteniendo un procedimiento independiente para otras clases, siempre que la autoridad local y el contrato lo permitan. El acuerdo debe definir el precio, la capacidad y las implicaciones de la garantía derivadas del alcance limitado.
5. Compare proveedores y envíe una solicitud de cotización (RFQ) concreta.
Comparar tecnologías desde la misma perspectiva de aceptación.
Diferente tecnología de esterilización de residuos médicos Las opciones pueden alcanzar un punto final apropiado a través de diferentes mecanismos. El vapor se basa en la interacción validada de calor, humedad y penetración. El tratamiento térmico por fricción se basa en el proceso mecánico y térmico especificado de la máquina. Los sistemas de microondas y otros tratamiento de residuos médicos sin incineración Los métodos tienen sus propios parámetros críticos y límites de material. Una comparación honesta no exige registros de sensores idénticos. Exige que cada proveedor identifique las variables del proceso, la carga difícil, el punto final medible y la evidencia relevante para su mecanismo. Los enlaces muestran modelos FHT específicos, no todas las tecnologías mencionadas en esta comparación.
| Pregunta del comprador | La respuesta basada en vapor debería cubrir | La respuesta basada en FHT debería cubrir |
|---|---|---|
| ¿Cómo se trata el material difícil? | Eliminación de aire, contacto con vapor, contenedor y embalaje | Mezcla mecánica, reducción de partículas e historial térmico. |
| ¿Qué variables físicas se registran? | Tiempo de ciclo, temperatura, presión y fases aplicables | Tiempo de ciclo, temperaturas y estado relevante del motor/proceso |
| ¿Cuál es el límite? | Embalaje, cargas húmedas/secas, objetos punzantes y límites de los buques | Límites de mezcla, materiales duros, líquidos libres y alimentación aceptada |
| ¿Cómo se demuestra el rendimiento biológico? | Colocaciones de desafío y controles de recuperación apropiados | Colocaciones de desafío y controles de recuperación apropiados |
| ¿Qué ocurre después de una avería? | Retención, investigación y reprocesamiento o desvío aprobados | Retención, investigación y reprocesamiento o desvío aprobados |
Esto no es una afirmación de que un método sea siempre mejor. Un hospital que compara un autoclave y FHT Se debe solicitar a cada licitador que cotice la misma matriz de residuos aprobada, el mismo rango de procesamiento, las mismas obras civiles, la misma capacitación, la misma cualificación, los mismos consumibles, el mismo mantenimiento y la misma ruta de gestión de residuos. La preferencia de la OMS por considerar alternativas adecuadas a la incineración no exime a ninguna tecnología de una revisión específica del sitio. También puede haber casos en los que el tratamiento fuera del sitio sea más práctico que una instalación in situ.
Una solicitud de cotización orientada a la aceptación que atraiga a un proveedor serio.
La consulta más exhaustiva proporciona al proveedor la información suficiente para ofrecer una respuesta específica sin revelar información innecesaria del paciente. Comience con la ubicación del hospital y la autoridad competente, si el proyecto se realizará en las instalaciones del hospital o en un centro compartido, la fecha prevista de instalación y la fase de decisión. Proporcione una matriz de residuos de alto nivel, datos de masa y volumen de siete o más días representativos (cuando estén disponibles), el pico observado, las dimensiones del contenedor, el período operativo y el plano de la sala/servicios. Indique cualquier flujo que esté excluido por la política del hospital.
Solicite un modelo y una lista de opciones específicos, planos controlados, matriz de aceptación de alimentación, cronograma propuesto para el ciclo completo y paquete de evidencia. Solicite las plantillas FAT y SAT disponibles, un borrador del protocolo IQ/OQ/PQ o equivalente, un informe de prueba de muestra con las tachaduras necesarias, el SOP de monitoreo y carga fallida, el alcance de la capacitación del operador, la lista de repuestos, la garantía y la cobertura del servicio. Pregunte qué pruebas están incluidas en el precio, quién paga al laboratorio, cuántos días de observación están incluidos y cómo se gestionan las repeticiones de pruebas. Solicite un precio de instalación detallado y fechas de entrega y puesta en marcha realistas; no acepte plazos de entrega genéricos inventados.
Una consulta también debe indagar sobre la ruta de gestión de residuos específica del proyecto y la distribución de la responsabilidad regulatoria. ¿Quién prepara la documentación técnica? ¿Quién obtiene la aprobación del sitio? ¿Quién contrata al receptor final? ¿Quién asume el costo si el rango de carga aprobado es menor que el propuesto? Un proveedor que responda adecuadamente identificará las suposiciones y exclusiones. Esto es más valioso que una promesa de "cumplimiento total" en una sola página.
| Anexo de solicitud de cotización | Por qué mejora la cotización |
|---|---|
| Matriz de residuos y fotografías de contenedores vacíos | Narrows acepta opciones de alimentación y carga. |
| Masa diaria y máxima más volumen ocupado | Permite comprobar el cálculo de capacidad. |
| Plano de la habitación, ruta de acceso y servicios públicos. | Revela los costos de trabajo en el sitio y de interfaz de equipos. |
| Punto final de aceptación propuesto y autoridad local | Alinea el método de prueba con permiso |
| Horario de turnos y límite de almacenamiento | Pruebas de capacidad operativa real |
| Documentos solicitados y plan de testigos | Hace comparables el FAT, el SAT y la cualificación. |
| Área geográfica del servicio y contratista de respaldo | Hace visible el riesgo de tiempo de inactividad. |
No envíe fotografías de residuos que permitan identificar a los pacientes ni registros clínicos a una bandeja de entrada de ventas. Agrupe los datos y elimine los nombres y las etiquetas. Si las mediciones aún no están disponibles, indíquelo y solicite una evaluación del sitio. Página de servicios de Weidun Describe el dimensionamiento de la capacidad y el soporte de diseño; el comprador debe confirmar por escrito el alcance y los entregables del proyecto propuesto.
¿Listo para comparar un modelo específico de WAYDO? Envíe sus familias de residuos autorizados, masa promedio y máxima, dimensiones del contenedor, plano de la sala y jurisdicción. Solicite el límite de alimentación, evidencia de prueba y un alcance FAT/SAT con precio.
Solicite una propuesta específica para el modelo.
6. Planificar la entrega y la operación a largo plazo.
Una secuencia de traspaso práctica de cuatro etapas
El siguiente cronograma es un marco de planificación, no una duración de instalación garantizada. Las fechas reales dependen de la entrega del equipo, las obras en la sala, la disponibilidad del laboratorio y las decisiones de las autoridades. La utilidad de un calendario radica en revelar las dependencias: no es posible programar ensayos con residuos reales de forma responsable antes de que la sala, la capacitación, el sistema de contención y el plan de contingencia estén listos.
Antes de la entrega
Aprobar la matriz de residuos, el diseño de la sala, el protocolo, la lista de testigos y el índice de documentos. Obtener los planos, certificados y métodos de prueba previos pertinentes para su revisión. Confirmar el plan de recepción y almacenamiento. Asignar un responsable a cada interfaz de servicios públicos y contratistas. Decidir cómo se registrarán las desviaciones. No posponer la discusión del punto final hasta que llegue la factura del laboratorio.
Llegada e instalación
Fotografie el estado del sistema al recibirlo, verifique los números de serie y los accesorios, compruebe los daños durante el transporte, posicione el sistema y complete los servicios públicos. Actualice los planos finales y los registros de activos. Realice una prueba de seguridad y una prueba de funcionamiento en seco antes de introducir material potencialmente infeccioso. Capacite a los operadores en segregación, carga, respuesta a alarmas, limpieza y parada de emergencia. Practique la ruta de carga fallida con un contenedor vacío.
Ensayos de proceso
Primero, establezca la receta aprobada y el comportamiento de carga habitual, y luego las cargas difíciles acordadas. Utilice identificadores de lote controlados, instrumentos calibrados y el método de muestreo y recuperación aprobado por el laboratorio. Revise cada ejecución antes de continuar si el protocolo lo requiere. Mantenga todos los resultados de las pruebas conforme a la regla acordada hasta que se conozca su estado. Registre las desviaciones de inmediato, no al final del mes.
Liberación y puesta en marcha inicial
Cierre las desviaciones críticas, firme el sobre de residuos aprobado y el SOP, archive el informe de cualificación y cree un calendario de mantenimiento y monitorización. Realice un período de revisión inicial intensificado si lo requiere el plan del sitio. Audite varios registros de lotes ordinarios comparándolos con los registros de recogida. Confirme que los contactos de servicio responden, que se pueden obtener piezas de repuesto y que la ruta de respaldo autorizada sigue vigente.
| artefacto de entrega | ¿Quién debería ser el propietario después de la salida? | Disparador de revisión |
|---|---|---|
| matriz de aceptación de residuos | Líderes en medio ambiente y prevención de infecciones | Nuevo flujo o contenedor |
| Planos de obra terminada y configuración del modelo | Ingeniería de instalaciones | Reparación o modificación |
| Informe del ciclo calificado y del desafío | Autoridad técnica/de calidad | Cambio de proceso o de carga |
| Procedimientos operativos estándar (POE) del operador y registros de capacitación | Gerente de operaciones | Cambio de personal o de procedimiento |
| Registros de lotes y registro de alarmas | Propietario de los registros | Auditoría de rutina o desviación |
| Plan de mantenimiento y calibración | Ingeniería y proveedor | Servicio programado |
| Contratos de reserva y de residuos | gerente ambiental | Cambio de contrato o permiso |
El costo del ciclo de vida debe incluirse en la discusión sobre la aceptación.
El precio de compra de equipos para el tratamiento de residuos médicos Esto es solo una parte de un sistema aceptado. El hospital podría necesitar cambios de habitación, trabajos eléctricos, contenedores, opciones de ascensores, ventilación, un desafío de laboratorio, viajes de testigos, capacitación, consumibles, mantenimiento, componentes de repuesto, soporte de software, calibración, monitoreo periódico, transporte de residuos y un contratista de respaldo. El modelo vinculado es un ejemplo para una discusión de mayor envergadura, no un compromiso de capacidad del sitio. Una oferta incompleta suele parecer la más barata hasta que falla la primera prueba o se detiene la línea.
Solicite un precio fijo con instalación incluida y un modelo operativo a cinco años con supuestos definidos. Utilice datos de masa, densidad y turnos de residuos medidos en el sitio, no un cálculo genérico de costo por kilogramo. Pregunte qué repuestos se encuentran disponibles localmente, sus precios y plazos de entrega estimados, y si el servicio ofrecido cubre la ubicación del hospital. Un número de teléfono disponible las 24 horas no garantiza la llegada de un técnico y la pieza dentro del plazo contractual. Defina las consecuencias de no cumplir con el plazo de respuesta.
Calcule el costo de la capacidad interrumpida. Si el almacenamiento de residuos sin tratar es limitado, un solo día de inactividad puede requerir la contratación de un servicio de recolección autorizado. Calcule el número de días pico, el precio de recolección de contingencia y quién paga mientras se corrige una falla en garantía. Una máquina más grande no es automáticamente más resistente; aún puede representar un punto único de falla. Una unidad más pequeña, junto con una ruta de respaldo comprobada, podría ser más adecuada para la instalación. La respuesta comercial depende de cada caso particular.
Finalmente, vincule la aceptación con el pago final. Un contrato por etapas puede vincular el pago a las pruebas de aceptación en fábrica (FAT), la entrega, las pruebas de aceptación en sitio (SAT) y la liberación calificada, con reglas claras para defectos y decisiones de autoridad diferidas. El contrato no debe calificar una demostración del proveedor sin firmar como "aceptación final". Los equipos de compras, legal y de calidad deben acordar el lenguaje de los hitos antes de la firma.
Errores comunes que retrasan el lanzamiento
Considerar los residuos visuales como prueba microbiológica. El resultado triturado e irreconocible aborda la apariencia y, potencialmente, la manipulación, pero la afirmación de inactivación requiere su propio método y resultado. Por el contrario, una prueba microbiológica por sí sola no establece un destino legal para los residuos. Mantenga las afirmaciones separadas.
Probar una carga conveniente en lugar del peor caso aprobado. Una bolsa de material ligero y uniforme puede servir para demostrar el funcionamiento de la máquina, pero no los envases desechables densos y apilados ni el formato real del contenedor. No presente la carga conveniente como una prueba de aptitud universal. Registre lo que no se haya probado.
Ignorando la ruta desde la fuente hasta la máquina. El control de infecciones comienza antes del ciclo de tratamiento. Las bolsas abiertas, los objetos punzantes separados manualmente, los aerosoles sin control y las salas de almacenamiento desbordadas dificultan una buena prueba en cámara. Las directrices de los CDC sobre residuos integran la contención y el manejo en el sistema de gestión.
Confundir una calificación nominal con una garantía de turno. Incluya el volumen ocupado, la carga, el enfriamiento, la descarga, la revisión de calidad, la limpieza y el mantenimiento. Solicite al proveedor que le proporcione un cronograma completo para el día de mayor demanda.
Salir del laboratorio para elegir un método después del ensayo. Antes de realizar la prueba, defina los organismos de prueba, los portadores, la ubicación, los controles, los límites de detección y los criterios de aceptación. De lo contrario, un resultado negativo puede ser ambiguo y una nueva prueba puede convertirse en una negociación.
Omitiendo la decisión legal local. Un fabricante puede tener informes de otra jurisdicción. Estos informes son informativos, pero no aprueban automáticamente la esterilización de residuos médicos in situ ni la reclasificación de los residuos en la zona donde opera el comprador. Obtenga la autorización local por escrito.
Solo se acepta un certificado resumido. Solicite el método de prueba completo, la versión, los resultados brutos o suficientemente detallados, las desviaciones y la identificación exacta de la máquina/carga. Verifique que la configuración enviada e instalada coincida con el informe.
Publicar afirmaciones de marketing no revisadas en el SOP. Una frase pública del fabricante como "todos los patógenos" no constituye una instrucción operativa. Traduzca la evidencia en una lista más específica de materiales aceptados, configuraciones de ciclo y reglas de escalamiento firmadas por la autoridad del sitio.
7. Preguntas que suelen hacer los compradores de hospitales
¿Significa "equipo de esterilización" que el producto resultante es quirúrgicamente estéril?
No. La frase se usa ampliamente en el mercado de equipos, pero el criterio microbiológico requerido y la redacción dependen de la categoría de residuos, la tecnología y la normativa local. Los CDC señalan que los residuos médicos regulados se tratan para reducir la carga microbiana y facilitar su manipulación y eliminación, y que no es necesario que cumplan con los estándares de reprocesamiento de instrumental quirúrgico. Obtenga la descripción precisa del proceso, el método de prueba y el criterio legal para la instalación propuesta. No saque conclusiones del nombre del producto.
¿Es suficiente una prueba de fábrica para poner la unidad en servicio?
No. La prueba FAT puede verificar la identidad, los controles, la seguridad y la documentación de fábrica del equipo configurado. No puede comprobar las interfaces de las salas, el comportamiento real de la carga hospitalaria ni los registros del sitio. La prueba SAT, la calificación del sitio, la capacitación, una ruta de residuos y la aprobación de la autoridad designada completan la transferencia. Un hospital pequeño puede combinar documentos para mayor eficiencia, pero no debe omitir las preguntas.
¿Cuántas pruebas microbiológicas son necesarias?
No existe un recuento global único que pueda aplicarse con seguridad a todos los proyectos de equipos para el tratamiento de residuos médicos. El protocolo debe especificar el número de réplicas y cargas en función de la tecnología, el permiso, el riesgo, el método de ensayo y la autoridad competente. Solicite a un laboratorio cualificado y a la autoridad técnica de la planta que justifiquen la estimación antes de iniciar las pruebas. Una única muestra satisfactoria de un proveedor puede no ser suficiente para una composición de residuos cambiante.
¿Puede un sistema WAYDO tratar un contenedor de objetos punzantes cerrado?
La página de materiales públicos menciona los objetos punzantes después de su correcta recolección, pero no especifica que se acepten todos los tipos, tamaños y niveles de llenado de contenedores cerrados para objetos punzantes, independientemente del modelo y ciclo de recolección. Proporcione el contenedor y su contenido exactos y solicite una decisión de aceptación por escrito, junto con la evidencia pertinente. Mantenga el contenedor intacto en la ruta aprobada hasta que se emita dicha decisión. No solicite al personal que vacíe los objetos punzantes para una demostración.
¿Podemos utilizar en nuestro contrato la afirmación del fabricante sobre los 150 °C y el efecto de seis logaritmos?
Solo con condiciones definidas y evidencia que lo respalde. La página del proceso de Weidun publica esas cifras, pero el contrato debe especificar el modelo exacto, la matriz de residuos, los límites de carga, la receta del ciclo, la ubicación de monitoreo, el organismo y el método, el criterio de aceptación y el informe correspondiente. El comprador no debe convertir una afirmación general publicada por el fabricante en una garantía universal para el sitio sin realizar pruebas y una revisión local.
¿Cuál es la diferencia entre un lote aceptado y una máquina aceptada?
La aceptación de la máquina implica que la instalación y el proceso cualificado han sido aprobados para un rango operativo definido. La liberación del lote es la decisión de que una ejecución determinada cumplió con dicho rango sin alarmas ni desviaciones sin resolver. Una máquina puede ser aceptada, pero producir un lote retenido debido a una falla o una carga incorrecta. Un lote individual exitoso no puede subsanar una instalación de máquina no aprobada ni una clase de residuos no compatible.
¿Deberíamos optar por el tratamiento in situ en lugar de un recolector autorizado?
No por defecto. El tratamiento in situ puede cambiar la dependencia del transporte y la visibilidad de los registros, pero conlleva responsabilidades en cuanto a espacio, personal, mantenimiento, validación y residuos. Guía presencial versus centralizada Aborda esa elección más amplia del modelo de servicio. Esta guía de aceptación se aplica si un hospital o centro está considerando seriamente implementar su propio sistema; incluso en ese caso, conserve un sistema de respaldo con licencia.
¿Qué información produce una cita útil?
Envíe la ubicación, la autoridad competente, la sala de instalación prevista, las familias de residuos y las exclusiones, la masa máxima promedio y observada, el volumen ocupado, los detalles del contenedor, el horario de atención y el período de puesta en marcha previsto. Solicite el modelo específico, la matriz de aceptación de materiales, el cronograma del ciclo completo, el alcance de las pruebas FAT/SAT y de calificación, el precio de instalación, el plan de servicio y las exclusiones. Si los datos son inciertos, solicite una evaluación del sitio, ya sea remunerada o con alcance definido, en lugar de hacer conjeturas.
¿Qué debería ocurrir si el resultado microbiológico es negativo?
Mantenga el producto afectado como potencialmente no tratado, conserve los registros del ciclo y del laboratorio, investigue la carga y el método, y utilice el procedimiento de contingencia aprobado. No vuelva a etiquetar el lote como tratado ni repita el proceso hasta obtener un resultado favorable. Documente la causa, la acción correctiva y la justificación de la nueva prueba, incluyendo si lotes anteriores podrían estar afectados. El responsable de calidad de la planta y los requisitos locales rigen la disposición final.
8. Fuentes y próximos pasos
Fuentes y alcance
- Organización Mundial de la Salud, "Despilfarro en el sector sanitario", 24 de octubre de 2024Categorías de residuos, contexto de segregación y consideración de alternativas adecuadas que no impliquen la incineración.
- Centros para el Control y la Prevención de Enfermedades de EE. UU., "I. Residuos médicos regulados", Directrices para el control de infecciones ambientales en centros sanitarios. Contención, cultivos de laboratorio, tratamiento específico por categoría y la distinción con el reprocesamiento de instrumental quirúrgico.
- Zhejiang Weidun Environmental Protection Technology Co., Ltd., proceso FHT, materiales tratables, gama de productos y Sobre nosotrosLas descripciones del fabricante se utilizan para identificar a la empresa y formular preguntas específicas sobre el modelo; no constituyen una prueba de aceptación independiente.
Las matrices de aceptación y el ejemplo de capacidad numérica que se incluyen en esta guía son herramientas de planificación para el comprador, no resultados de pruebas, garantías ni aprobaciones reglamentarias publicadas por WAYDO. Para una instalación real, utilice la documentación del modelo, el método de prueba homologado y la resolución de la autoridad local.
Solicite un plan de aceptación específico para el sitio.
El siguiente paso útil no es un folleto genérico. Para un plan de aceptación de equipos de esterilización de residuos médicos, envíe la matriz de residuos compatibles, una semana de observaciones de masa y volumen de contenedores, un ejemplo de día pico, información sobre la sala y los servicios, su jurisdicción y el período operativo objetivo. Solicite a Zhejiang Weidun Environmental Protection Technology Co., Ltd. un modelo WAYDO propuesto, límites de alimentación por escrito, cronograma de ciclo completo, planos de configuración, evidencia de pruebas disponible y un alcance detallado de FAT/SAT/calificación y servicio. El equipo podrá entonces analizar qué queda por demostrar en sus instalaciones.